ChemiQ量子化学软件:从安装到实战,用量子算法模拟分子性质
🧪
从氢分子到复杂药物,ChemiQ如何利用量子算法实现化学模拟的指数级加速?
引言:量子计算+化学模拟,开启新纪元
在化学、材料科学领域,精确模拟分子的电子结构是一项核心任务。然而,随着分子体系增大,经典计算机面临“指数墙”困境:求解薛定谔方程的计算量随电子数呈指数增长,使得大分子模拟遥不可及。
量子计算的出现为化学模拟带来了革命性机遇。量子系统天然适合模拟量子系统——一个包含 N 个分子轨道的体系,只需 N 个量子比特即可表示其所有电子组态。基于这一思想,本源量子推出了全球首款运用量子算法模拟的化学仿真软件——ChemiQ。它通过将分子哈密顿量映射到量子比特,结合变分量子本征求解器(VQE)等算法,在量子计算机或虚拟机上高效预测分子性质,计算速度随量子比特数增长呈指数级提升。
本文将详细介绍 ChemiQ 的安装、核心功能、应用示例以及 Python 接口使用,带您亲身体验量子化学模拟的魅力。
一、ChemiQ 简介:量子化学模拟的里程碑
ChemiQ 是一款专为量子计算机设计的化学仿真软件,它实现了从分子模型到量子线路的完整转换,并支持多种量子算法(VQE、QPE、QITE)来求解分子基态能量、势能曲线等关键性质。
1.1 核心原理
-
二次量子化哈密顿量 → 量子比特哈密顿量
通过 Jordan-Wigner、Parity 等映射方法,将描述电子体系的费米子哈密顿量转换为量子计算机可识别的泡利算符形式。映射方式的选择直接影响所需量子比特数和线路复杂度。 -
构造参数化量子线路(Ansatz)
采用单双激发耦合簇(UCCSD)等拟设,构建含参量子线路。UCC 线路具有明确的物理意义,其参数对应于电子激发幅度。 -
基态能量求解
结合变分量子本征求解器(VQE)、量子相位估计(QPE)或量子虚时演化(QITE),通过经典-量子混合优化,逼近分子基态能量,计算结果可达到化学精度(约 1 kcal/mol)。
1.2 特色优势
- 全球首款量子化学模拟软件:开创性地将量子算法应用于实际化学问题。
- 指数级加速潜力:在量子计算机上运行时,模拟速度随分子规模增长呈指数优势。
- 多种映射与拟设:支持 Jordan-Wigner、Parity、Bravyi-Kitaev 等映射,以及 UCCS、UCCSD 等拟设。
- 友好图形界面 + Python 接口:既适合新手快速上手,也支持高级用户二次开发。
二、ChemiQ 安装指南
2.1 下载
- 访问本源量子云官网:https://qcloud.originqc.com.cn/
- 进入“应用推广云” → 选择“生物医药” → 点击“Windows进行下载”(直达页面:https://qcloud.originqc.com.cn/chemistryIntroduce)
2.2 安装
- 双击安装包,按照提示依次点击“我同意”、“下一步”、“安装”。
- 安装完成后,运行 ChemiQ。
三、ChemiQ 应用示例:氢分子势能曲线
下面我们以氢分子(H₂)为例,演示如何用 ChemiQ 计算其势能曲线(PES)。
3.1 新建项目
打开 ChemiQ,点击“新建项目”,输入项目名称“test H2”,填写创建人、保存路径等信息,点击“确定”。
3.2 分子建模
- 点击工具栏中的分子模型图标(或“设置”→“分子模型”)。
- 在弹出的构建器中,选择氢原子,拖拽到编辑区,并调整键长(后续通过扫描自动改变)。
3.3 参数配置
在参数配置框中:
- 计算类型:势能曲线(PES)
- 基组:STO-3G(最小基组,适合快速演示)
- 电荷:0
- 自旋多重度:1
- 扫描变量:键长(距离)
- 节点个数:20(扫描区间 0.2~2.4 Å)
- 映射方式:Jordan-Wigner
- 拟设:UCCS
- 优化器:Nelder-Mead(无梯度优化器)
3.4 运行与结果
点击“运行”,软件将依次计算每个键长下的基态能量。完成后,下方区域会显示势能曲线,并可在列表中查看每个点的能量值。
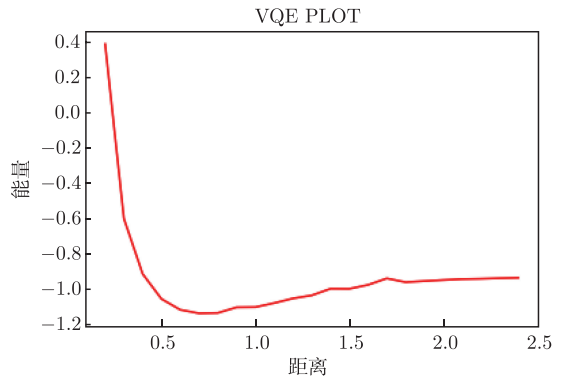
结果曲线(图附3.3.1)在平衡键长处(约0.74 Å)取得最小值,与理论值一致,验证了算法的正确性。
四、ChemiQ Python 接口使用
ChemiQ 提供了 Python 接口,方便用户通过脚本进行批量计算和算法研究。核心 API 如表附3.3.1 所示(部分):
| 接口 | 描述 |
|---|---|
initialize(path) | 初始化化学计算环境 |
setMolecule(mol) / setMolecules(mol_list) | 设置单个/多个分子模型 |
setBasis(basis) | 设置基组(如 "sto-3g") |
setTransformType(type) | 设置费米子到泡利映射(如 Jordan_Wigner) |
setUccType(type) | 设置 UCC 类型(UCCS, UCCSD) |
setOptimizerType(type) | 设置优化器(如 NELDER_MEAD) |
exec() | 执行计算 |
getEnergies() | 获取计算结果(能量列表) |
示例:氢分子势能曲线 Python 脚本
import matplotlib.pyplot as plt
from pyqpanda import *

if __name__ == "__main__":
    # 定义不同键长的分子
    distances = [x * 0.1 for x in range(2, 25)]
    molecule = "H 0 0 0\nH 0 0 {0}"
    molecules = [molecule.format(d) for d in distances]

    # 创建 ChemiQ 实例并初始化
    chemiq = ChemiQ()
    chemiq.initialize("")                     # 空字符串表示使用系统安装的 PSI4
    chemiq.setMolecules(molecules)
    chemiq.setCharge(0)
    chemiq.setMultiplicity(1)
    chemiq.setBasis("sto-3g")
    chemiq.setUccType(UccType.UCCS)
    chemiq.setTransformType(TransFormType.Jordan_Wigner)
    chemiq.setOptimizerType(OptimizerType.NELDER_MEAD)
    chemiq.setOptimizerIterNum(200)
    chemiq.setOptimizerFatol(200)

    # 执行计算
    chemiq.exec()
    chemiq.finalize()

    # 获取能量并绘图
    energies = chemiq.getEnergies()
    plt.plot(distances, energies, 'r')
    plt.xlabel('Distance (Å)')
    plt.ylabel('Energy (Hartree)')
    plt.title('H₂ Potential Energy Curve (VQE)')
    plt.show()
运行后得到与图形界面一致的势能曲线。
五、深入代码:非梯度下降 VQE 算法实现
ChemiQ 的 VQE 算法核心逻辑在 loss_func 及辅助函数中体现。下面解析关键模块,帮助理解量子化学模拟的内部流程。
5.1 损失函数 loss_func
def loss_func(para_list, qubit_number, electron_number, Hamiltonian):
    # 用当前参数构造 CCSD 费米子哈密顿量
    fermion_cc = get_ccsd(qubit_number, electron_number, para_list)
    # 将费米子哈密顿量转换为泡利哈密顿量
    pauli_cc = JordanWignerTransform(fermion_cc)
    # 将 CCSD 转换为 UCC 形式(H = i*(T - T†))
    ucc = cc_to_ucc_hamiltonian(pauli_cc)
    # 计算哈密顿量期望
    expectation = 0
    for component in Hamiltonian:
        expectation += get_expectation(qubit_number, electron_number, ucc, component)
    return expectation.real
5.2 构建含参 UCC 线路
get_ccsd根据参数生成单激发和双激发项,返回费米子哈密顿量。JordanWignerTransform将费米子哈密顿量映射为泡利算符。cc_to_ucc_hamiltonian构造 UCC 哈密顿量,用于后续 Trotter 演化。
5.3 计算单泡利项期望 get_expectation
def get_expectation(n_qubit, n_en, ucc, component):
    machine = init_quantum_machine(QMachineType.CPU)
    q = machine.qAlloc_many(n_qubit)
    prog = QProg()
    # 1. 制备 Hartree-Fock 初态(前 n_en 个比特置 1)
    prog.insert(prepareInitialState(q, n_en))
    # 2. UCC 演化(Trotter 分解)
    prog.insert(simulate_hamiltonian(q, ucc, 1.0, 4))
    # 3. 测量前的基变换(若泡利串包含 X/Y)
    for i, j in component[0].items():
        if j == 'X': prog.insert(H(q[i]))
        elif j == 'Y': prog.insert(RX(q[i], pi/2))
    # 运行并获取概率分布
    machine.directly_run(prog)
    result = machine.get_prob_dict(q, select_max=-1)
    # 4. 奇负偶正规则计算期望
    exp = 0
    for state, prob in result.items():
        if parity_check(state, component[0]):
            exp -= prob
        else:
            exp += prob
    return exp * component[1]   # 乘以系数
5.4 优化器调用
def optimize_by_no_gradient(mol_pauli, n_qubit, n_en, iters):
    n_para = get_ccsd_n_term(n_qubit, n_en)
    para_vec = [0.5] * n_para
    # 创建 Nelder-Mead 优化器
    optimizer = OptimizerFactory.makeOptimizer(OptimizerType.NELDER_MEAD)
    optimizer.setMaxIter(iters)
    optimizer.setMaxFCalls(iters)
    # 注册损失函数
    optimizer.registerFunc(partial(loss_func,
                                   qubit_number=n_qubit,
                                   electron_number=n_en,
                                   Hamiltonian=mol_pauli.toHamiltonian(1)),
                           para_vec)
    optimizer.exec()
    return optimizer.getResult().fun_val
5.5 主程序整合
- 使用 PSI4 计算分子积分,得到费米子哈密顿量。
- 转换为泡利算符,传入优化器,迭代优化参数。
- 最终输出各键长下的基态能量。
六、总结与展望
ChemiQ 作为全球首款量子化学模拟软件,将量子计算与化学仿真紧密结合,为研究者提供了便捷的量子算法验证平台。通过简单的图形界面或 Python 脚本,用户即可完成分子势能曲线、反应路径等计算,体验量子加速的潜力。
未来,随着量子硬件的不断进步,ChemiQ 将逐步接入真实量子芯片,实现更大分子的高精度模拟,在药物设计、催化材料、新能源等领域发挥关键作用。无论是学术研究还是工业应用,ChemiQ 都是开启量子化学大门的理想工具。
现在,就下载 ChemiQ,开启您的量子化学之旅吧!
参考链接
- 本源量子云平台:https://qcloud.originqc.com.cn/
- ChemiQ 下载页面:https://qcloud.originqc.com.cn/chemistryIntroduce
- pyQPanda 文档:https://pyqpanda-tutorial.readthedocs.io/
全球首款运用量子算法模拟的化学仿真软件,接入量子计算机后计算速度呈指数增长
引言
量子计算在化学模拟领域展现出巨大的潜力。通过将电子结构问题映射到量子比特,我们可以利用量子叠加和纠缠来高效求解分子基态能量、反应路径等关键化学性质。本源量子推出的 ChemiQ 正是这样一款专为量子化学模拟设计的仿真软件——它也是全球首款运用量子算法模拟的化学仿真软件。
ChemiQ 支持将二次量子化的费米子哈密顿量通过 Jordan-Wigner、Parity 等方法映射为量子比特哈密顿量,利用 UCC(Unitary Coupled Cluster)等拟设构造量子线路,并结合 VQE(变分量子本征求解器)、QPE(量子相位评估)或 QITE(量子虚时演化)算法求解分子哈密顿量的期望值,从而预测分子性质。这些算法不仅能保证量子态的相干性,计算结果还能达到化学精度(约 1 kcal/mol),在可预见的未来具有极大的应用前景。
本文将从安装开始,逐步演示如何使用 ChemiQ 模拟氢分子(H₂)的势能曲线,并深入介绍 ChemiQ 提供的 Python 接口,最后给出一个非梯度下降法实现 VQE 的完整代码示例。
一、ChemiQ 软件安装
1.1 下载
- 访问本源量子云官网:https://qcloud.originqc.com.cn/
- 选择“应用推广云” → “生物医药” → 点击“了解详情”
- 点击“Windows 进行下载”(直达页面:https://qcloud.originqc.com.cn/chemistryIntroduce)
1.2 安装步骤
- 双击下载的安装包,点击“我同意”;
- 点击“下一步”;
- 选择安装目录(默认即可),点击“安装”;
- 安装完成后,点击“运行”启动软件。
安装成功后,您将看到 ChemiQ 的主界面。
二、ChemiQ 应用示例:氢分子势能曲线
下面以氢分子(H₂)为例,演示如何使用 ChemiQ 计算其势能曲线(Potential Energy Surface, PES),即不同核间距下的基态能量。
2.1 新建项目
- 点击“新建项目”,填写项目名称(如
test H2)、创建人、计算模式(本地/云端)、保存路径,点击“确定”。
2.2 分子建模
- 点击工具栏中的“分子模型”图标(或“设置”→“分子模型”)。
- 在右侧弹出框中构建分子:添加氢原子,设置坐标(如 H1 在 (0,0,0),H2 在 (0,0,d))。对于势能曲线,我们将扫描键长 d 作为变量。
2.3 配置参数
在参数配置框中:
- 计算类型:选择“势能曲线”。
- 基组:选择
STO-3G(最小基组)。 - 电荷:0
- 自旋多重度:1(H₂ 为单重态)
- 扫描坐标:选择 H₂ 键长,设置节点个数(如 20)和扫描区间(如 0.2 Å 到 2.4 Å)。
- 映射方法:选择 Jordan-Wigner。
- 拟设:选择 UCCS(单激发耦合簇)。
- 优化器:选择 Nelder-Mead。
2.4 执行计算
点击“运行”,ChemiQ 将自动对每个键长节点执行 VQE 优化,得到基态能量。左侧任务列表会显示每个节点的计算进度,下方“结果展示”区域会实时更新能量值。
2.5 结果展示
计算完成后,可以:
- 在“势能曲线”标签页查看能量随键长变化的曲线。
- 点击任意节点,查看该键长下的详细计算结果(如优化参数、能量值、线路图等)。
- 将结果导出为图像或数据文件。
三、ChemiQ Python 接口与使用
ChemiQ 不仅提供图形界面,还封装了 Python 接口,方便在脚本中批量计算或与其他工具集成。以下是主要接口及功能:
| 接口名称 | 描述 |
|---|---|
initialize | 初始化量子化学计算环境 |
finalize | 释放环境资源 |
setMolecule | 设置单个分子模型 |
setMolecules | 设置一组分子模型 |
setCharge | 设置电荷数 |
setMultiplicity | 设置自旋多重度 |
setBasis | 设置计算基组 |
setTransformType | 设置费米子→泡利映射类型(JW/Parity/BK) |
setUccType | 设置 UCC 模型(UCCS/UCCSD) |
setOptimizerType | 设置优化器(Nelder-Mead/梯度下降等) |
setOptimizerIterNum | 设置优化器迭代次数 |
setOptimizerFuncCallNum | 设置函数调用次数 |
setSaveDataDir | 设置中间数据存放目录 |
exec | 执行计算 |
getEnergies | 获取计算得到的能量值列表 |
3.1 使用接口计算 H₂ 势能曲线
以下代码演示如何通过 ChemiQ 接口计算氢分子在不同键长下的基态能量,并绘制曲线图。
import matplotlib.pyplot as plt
from pyqpanda import *

if __name__ == "__main__":
    # 定义不同键长
    distances = [x * 0.1 for x in range(2, 25)]
    molecule = "H 0 0 0\nH 0 0 {0}"
    molecules = [molecule.format(d) for d in distances]

    # 创建 ChemiQ 实例
    chemiq = ChemiQ()
    chemiq.initialize("")                 # 初始化
    chemiq.setMolecules(molecules)        # 设置分子列表
    chemiq.setCharge(0)                   # 电荷
    chemiq.setMultiplicity(1)             # 自旋多重度
    chemiq.setBasis("sto-3g")             # 基组
    chemiq.setUccType(UccType.UCCS)       # UCCS
    chemiq.setTransformType(TransFormType.Jordan_Wigner)  # JW 映射
    chemiq.setOptimizerType(OptimizerType.NELDER_MEAD)    # 优化器
    chemiq.setOptimizerIterNum(200)       # 迭代次数
    chemiq.setOptimizerFuncCallNum(200)   # 函数调用次数
    chemiq.exec()                         # 执行计算
    chemiq.finalize()                     # 释放资源

    # 获取能量值并绘图
    energies = chemiq.getEnergies()
    plt.plot(distances, energies, 'r')
    plt.xlabel('Distance (Å)')
    plt.ylabel('Energy (Hartree)')
    plt.title('H₂ Potential Energy Curve (VQE)')
    plt.show()
运行结果将得到一条与图附3.3.1类似的势能曲线,在平衡键长处(约 0.74 Å)能量最低。
四、深入理解:非梯度下降法实现 VQE
为了更深入地理解 ChemiQ 内部的计算流程,下面给出一个纯 Python 实现的 VQE 示例(使用非梯度下降优化器)。该示例展示了从分子数据到最终能量的完整流程,包括:
- 从 PSI4 获取分子积分;
- 构造费米子哈密顿量;
- Jordan-Wigner 变换为泡利哈密顿量;
- UCC 拟设(CCSD 模型);
- Trotter 分解模拟时间演化;
- 测量期望值;
- 用 Nelder-Mead 优化参数。
4.1 导入依赖
from pyqpanda import *
from psi4_wrapper import *
import numpy as np
from functools import partial
from math import pi
import matplotlib.pyplot as plt
4.2 辅助函数定义
获取原子电子数
def getAtomElectronNum(atom):
    atom_electron_map = {
        'H':1, 'He':2, 'Li':3, 'Be':4, 'B':5, 'C':6, 'N':7, 'O':8, 'F':9, 'Ne':10,
        'Na':11, 'Mg':12, 'Al':13, 'Si':14, 'P':15, 'S':16, 'Cl':17, 'Ar':18
    }
    return atom_electron_map.get(atom, 0)
构造 CCSD 参数个数
def get_ccsd_n_term(qn, en):
    if en > qn:
        return 0
    single = (qn - en) * en
    double = (qn - en) * (qn - en - 1) * en * (en - 1) // 4
    return single + double
构造 CCSD 费米子哈密顿量
def get_ccsd(qn, en, para):
    if en == qn:
        return FermionOperator()
    n_para = get_ccsd_n_term(qn, en)
    if len(para) != n_para:
        raise ValueError("参数个数不匹配")
    fermion_op = FermionOperator()
    cnt = 0
    # 单激发
    for i in range(en):
        for ex in range(en, qn):
            fermion_op += FermionOperator(f"{ex}+ {i}", para[cnt])
            cnt += 1
    # 双激发
    for i in range(en):
        for j in range(i+1, en):
            for ex1 in range(en, qn):
                for ex2 in range(ex1+1, qn):
                    fermion_op += FermionOperator(f"{ex2}+ {ex1}+ {j} {i}", para[cnt])
                    cnt += 1
    return fermion_op
Jordan-Wigner 变换(子项)
def get_fermion_jordan_wigner(fermion_item):
    pauli = PauliOperator("", 1)
    for i in fermion_item:
        op_qubit = i[0]
        op_str = "".join([f"Z{j} " for j in range(op_qubit)])
        op_str1 = op_str + f"X{op_qubit}"
        op_str2 = op_str + f"Y{op_qubit}"
        pauli_map = {op_str1: 0.5}
        if i[1]:
            pauli_map[op_str2] = -0.5j
        else:
            pauli_map[op_str2] = 0.5j
        pauli *= PauliOperator(pauli_map)
    return pauli
Jordan-Wigner 变换(整体)
def JordanWignerTransform(fermion_op):
    pauli = PauliOperator()
    for term, coeff in fermion_op.data():
        pauli += get_fermion_jordan_wigner(term[0]) * coeff
    return pauli
CC → UCC 转换
def cc_to_ucc_hamiltonian(cc_op):
    return 1j * (cc_op - cc_op.dagger())
制备 Hartree-Fock 初态
def prepareInitialState(qlist, en):
    circ = QCircuit()
    for i in range(en):
        circ.insert(X(qlist[i]))
    return circ
模拟单个泡利项
def simulate_one_term(qubit_list, hamiltonian_term, coef, t):
    if not hamiltonian_term:
        return QCircuit()
    circ = QCircuit()
    transform = QCircuit()
    tmp_qlist = []
    for q, term in hamiltonian_term.items():
        if term == 'X':
            transform.insert(H(qubit_list[q]))
        elif term == 'Y':
            transform.insert(RX(qubit_list[q], pi/2))
        tmp_qlist.append(qubit_list[q])
    circ.insert(transform)
    size = len(tmp_qlist)
    if size == 1:
        circ.insert(RZ(tmp_qlist[0], 2*coef*t))
    else:
        for i in range(size-1):
            circ.insert(CNOT(tmp_qlist[i], tmp_qlist[size-1]))
        circ.insert(RZ(tmp_qlist[size-1], 2*coef*t))
        for i in range(size-1):
            circ.insert(CNOT(tmp_qlist[i], tmp_qlist[size-1]))
    circ.insert(transform.dagger())
    return circ
模拟完整哈密顿量(Trotter 分解)
def simulate_hamiltonian(qubit_list, pauli, t, slices=3):
    circuit = QCircuit()
    for _ in range(slices):
        for term, coeff in pauli.data():
            circuit.insert(simulate_one_term(qubit_list, term[0], coeff.real, t/slices))
    return circuit
奇偶校验(用于计算 Z 基期望)
def parity_check(number, terms):
    number = number[::-1]
    cnt = sum(1 for q in terms if number[q] == '1')
    return cnt % 2
计算单个泡利项的期望
def get_expectation(n_qubit, n_en, ucc, component):
    machine = init_quantum_machine(QMachineType.CPU)
    q = machine.qAlloc_many(n_qubit)
    prog = QProg()
    prog.insert(prepareInitialState(q, n_en))
    prog.insert(simulate_hamiltonian(q, ucc, 1.0, 4))
    # 测量前基变换
    for i, j in component[0].items():
        if j == 'X':
            prog.insert(H(q[i]))
        elif j == 'Y':
            prog.insert(RX(q[i], pi/2))
    machine.directly_run(prog)
    result = machine.get_prob_dict(q, select_max=-1)
    machine.qFree_all(q)
    exp_val = 0
    for state, prob in result.items():
        if parity_check(state, component[0]):
            exp_val -= prob
        else:
            exp_val += prob
    return exp_val * component[1]
损失函数
def loss_func(para_list, qubit_number, electron_number, Hamiltonian):
    fermion_cc = get_ccsd(qubit_number, electron_number, para_list)
    pauli_cc = JordanWignerTransform(fermion_cc)
    ucc = cc_to_ucc_hamiltonian(pauli_cc)
    energy = 0
    for component in Hamiltonian:
        energy += get_expectation(qubit_number, electron_number, ucc, component)
    print(f"当前能量: {energy.real:.6f}")
    return ("", energy.real)
非梯度优化器调用
def optimize_by_no_gradient(mol_pauli, n_qubit, n_en, iters):
    n_para = get_ccsd_n_term(n_qubit, n_en)
    init_para = [0.5] * n_para

    optimizer = OptimizerFactory.makeOptimizer(OptimizerType.NELDER_MEAD)
    optimizer.setMaxIter(iters)
    optimizer.setMaxFCalls(iters)
    optimizer.registerFunc(
        partial(loss_func,
                qubit_number=n_qubit,
                electron_number=n_en,
                Hamiltonian=mol_pauli.toHamiltonian(1)),
        init_para
    )
    optimizer.exec()
    result = optimizer.getResult()
    return result.fun_val
4.3 主程序:计算氢分子势能曲线
if __name__ == "__main__":
    distances = [x * 0.1 for x in range(2, 25)]
    molecule = "H 0 0 0\nH 0 0 {0}"

    energies = []
    for d in distances:
        # 构建分子字符串
        mol_str = molecule.format(d)

        # 调用 PSI4 计算单双电子积分
        chemistry_dict = {
            "mol": mol_str,
            "multiplicity": 1,
            "charge": 0,
            "basis": "sto-3g"
        }
        data = run_psi4(chemistry_dict)

        # 获取电子总数
        n_electron = 0
        mol_splits = mol_str.split()
        cnt = 0
        while cnt < len(mol_splits):
            n_electron += getAtomElectronNum(mol_splits[cnt])
            cnt += 4

        # 解析为费米子哈密顿量并 JW 变换
        fermion_op = parsePsi4DataToFermion(data[1])
        pauli_op = JordanWignerTransform(fermion_op)
        n_qubit = pauli_op.getMaxIndex()

        # VQE 优化
        energy = optimize_by_no_gradient(pauli_op, n_qubit, n_electron, 200)
        energies.append(energy)

    # 绘图
    plt.plot(distances, energies, 'r')
    plt.xlabel('Bond distance (Å)')
    plt.ylabel('Energy (Hartree)')
    plt.title('H₂ Potential Energy Curve (VQE via Nelder-Mead)')
    plt.show()
运行上述代码,即可得到与图相同的氢分子势能曲线。
五、总结
ChemiQ 作为全球首款运用量子算法模拟的化学仿真软件,为研究人员提供了一个从分子建模到能量计算的完整工具链。通过图形界面,用户可以轻松设置参数并执行 VQE 计算;通过 Python 接口,可以将 ChemiQ 集成到更复杂的自动化流程中。
本文演示了如何使用 ChemiQ 计算氢分子势能曲线,并深入剖析了 VQE 算法的实现细节(包括 CCSD 拟设、Jordan-Wigner 变换、Trotter 分解、非梯度优化等)。这既帮助读者理解量子化学模拟的底层原理,也为后续扩展到更大分子体系奠定了基础。
随着量子硬件的进步,ChemiQ 将接入真实量子计算机,届时计算速度将呈指数增长,为药物研发、材料设计等领域带来革命性突破。
参考文献
[1] 本源量子云平台 ChemiQ 文档
[2] Peruzzo, A. et al. “A variational eigenvalue solver on a photonic quantum processor.” (2014)
[3] McClean, J. R. et al. “The theory of variational hybrid quantum-classical algorithms.” (2016)
[4] QPanda 官方文档

DAMO开发者矩阵,由阿里巴巴达摩院和中国互联网协会联合发起,致力于探讨最前沿的技术趋势与应用成果,搭建高质量的交流与分享平台,推动技术创新与产业应用链接,围绕“人工智能与新型计算”构建开放共享的开发者生态。
更多推荐
 15
 0
- 0


 已为社区贡献17条内容

所有评论(0)